



Настройка 2D GeP₃ полупроводников: как валентные электроны домесей определяют электронные свойства
Аннотация
Используя расчеты из первых принципов в рамках теории функционала плотности, мы исследуем электронные свойства и стабильность замещающе залегированного 2D GeP₃ монослоя домесями из групп III–VI. Проводящие свойства драматически изменяются как положениями залегания, так и числом валентных электронов домесей. Конкретно, замещение на позиции Ge демонстрирует металл-полупроводник осцилляции как функция числа валентных электронов домесей, тогда как такая осцилляция полностью обращается при замещении на позиции P. Мы также изучаем ко-домешивание в GeP₃, показывая, что оно может производить логическое «И» явление: проводящие свойства ко-залегированного GeP₃ могут быть выведены через простое логическое отношение согласно результатам одиночного залегания. Наконец, мы исследуем энергию образования домесей и находим, что электрон-дырочные и дырка-дырочные ко-залегированные системы гораздо более энергетически благоприятны за счет кулоновского притяжения. Наши находки не только дают всестороннее понимание 2D залегания, но и предлагают интригующий путь к настройке электронных свойств 2D бинарных полупроводников.
Введение
С открытием графена семейство двумерных (2D) кристаллов — дихалькогениды переходных металлов (ТМД),силицен, германин, фосфорен,теллурен и др. — привлекло огромное внимание благодаря уникальным электрическим, оптическим и магнитным свойствам. Графен ведет себя как безмассовые Дираковские фермионы, давая сверхвысокую подвижность заряда. Это делает его перспективным для 2D квантового спинового Холла, усиленной термоэлектрики, сверхпроводимости и даже квантового аномального Холла. Совместно с растущими базами данных кристаллических структур современные вычислительные инструменты используются для исследования новых 2D материалов. На сегодняшний день предсказано более 1000 2D материалов, некоторые изготовлены экспериментально, становясь интересной областью физики, химии и материаловедения. Фундаментальные исследования 2D материалов также усиливают их потенциал в сенсорике.
Недавно Jing et al. сообщили о новом 2D материале — GeP₃ монослое, обладающем более высокой химической стабильностью, чем фосфорен, и отличными электронными и оптическими свойствами. GeP₃ монослое показывает полупроводниковые свойства из-за сильного квантового зажима между слоями с умеренным настраиваемым зазором ~0,55 эВ. На основе высокой емкости и хорошей циклической стабильности GeP₃ тонкие пленки предложены для литий-ионных батарей как перспективные аноды. Li et al. также исследовали GeP₃ наноленты, обнаружив, что зазоры могут демонстрировать чет-нечет осцилляции с увеличением ширины.
Домешивание — практическая стратегия для фундаментальной настройки электронных и магнитных свойств хост-2D-слоистых материалов. Оно преодолевает ограничения единичного материала во многих приложениях. Известно, что 2D монослойные полупроводники дают усиленные электрон-электрон взаимодействия, порождающие большую ренормализацию зазора и экзитоны как в многчастичных расчетах, так и в экспериментах. По сравнению с залеганием в объемных полупроводниках, залегание в 2D также ожидает аномального поведения из-за сильного зажима электронов: залегание графена бором или азотом может открыть малый зазор в точке Дирака, зазор графена также можно эффективно открыть вокруг K (или K') точек введением малых BN доменов. Зазоры черного фосфорена показывают осцилляторное поведение при залегании разными элементами с четным или нечетным числом валентных электронов. В этой работе мы расширяем исследование залегающих элементов групп IV–V в 2D бинарном GeP₃ монослое полупроводнике.
Мы провели систематические исследования замещающе залегированного GeP₃ монослоя домесями из групп III–VI. Электронные свойства залегированных систем драматически зависят от числа валентных электронов домесей и позиций залегания. Ключевые выводы: (1) для одиночной домеси результаты чувствительно зависят от позиций замещения, и замещение на двух типах позиций дает полностью обратные результаты. (2) Проводящие свойства ко-домешивания можно вывести логическим оператором через свойства одиночных домесей. Кроме того, рассчитанная энергия образования различных типов залегания показывает, что некоторые из них высоко энергетически благоприятны против термических флуктуаций.
Вычислительные методы
Все расчеты теории функционала плотности в обобщенном градиентном приближении выполнены пакетом Vienna ab initio Simulation Package. Обмен и корреляция описаны функционалом Perdew-Burke-Ernzerhof (PBE), проектор-возвешенный потенциал — для электрон-ионного взаимодействия. Залегированный GeP₃ монослой моделирован в периодической 2×2 суперячейке с 32 атомами; 3×3 суперячейка также использовалась для проверки. Вакуумное пространство ~20 Å по направлению z устраняло взаимодействие между соседними слоями. Для одиночного залегания один Ge или P атом замещали домесой из группы III (IV, V, VI). Геометрические структуры определяли сравнением с опубликованными результатами, включая решетковую постоянную и электронные свойства исходного GeP₃ монослоя. Во всех суперячейках атомы релаксировали до силы Хеллмана-Фейнмана <0,02 эВ/Å, но решетковые постоянства поверхностных ячеек фиксировали при релаксации атомов. Кинетический отсечка ~600 эВ и 6×6×1 k-точки использовались соответственно.
Для проверки доступности домесей в GeP₃ монослое энергия образования (E_f) домеси X (X = группы III–VI) рассчитывалась по двум формулам. Для одиночной домеси: E_f(GeP₃:X) = E(GeP₃:X) − E(GeP₃) − E_X + E_i. Для ко-домешивания: E_f(GeP₃:XY) = E(GeP₃:XY) − E(GeP₃) − E_X − E_Y + E_i + E_j, где E_f(GeP₃:X) и E(GeP₃) — полные энергии X-залегированного и собственного GeP₃ монослоя в одной суперячейке. E(GeP₃:XY) — полная энергия XY ко-залегированной системы, E_X и E_Y — атомные энергии домесей X или Y относительно их объемных структур, E_i, E_j — энергии замещенных атомов, где i и j указывают на Ge или P атом соответственно.
Результаты и обсуждение
Чет-нечет осцилляции для систем с одиночным залеганием элементов
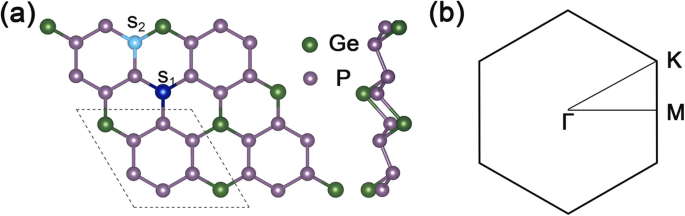
Рис. 1a показывает вид сверху и сбоку структуры GeP₃ 2×2 суперячейки, рис. 1b — соответствующую 2D зону Бриллюена. Оптимизированные решетковые постоянные GeP₃ монослоя a=b=6,96 Å, расчетный зазор ~0,26 эВ, в хорошем согласии с другими теоретическими расчетами.
Сначала построили зонные структуры одиночно залегированного GeP₃ монослоя с замещением Ge атома (домеси: B, C, N, O, Al, Si, P, S, Ga, As, Se). Результаты на рис. 2a–l. Четко видно: Ферми-уровень сдвигается вверх и пересекает проводимые зоны для группы V (N, P, As) из-за одного лишнего электрона, а для группы III (B, Al, Ga) — вниз, пересекая валентные зоны из-за одного недостающего электрона. Для групп IV (C, Si, Ge) и VI (O, S, Se), имеющих то же или на два электрона больше, системы показывают полупроводниковые свойства. Такая настройка полупроводник-металл переходов происходит за счет заполнения числа валентных электронов: нечетное (четное) число валентных электронов ведет к металлическим (полупроводниковым) свойствам.
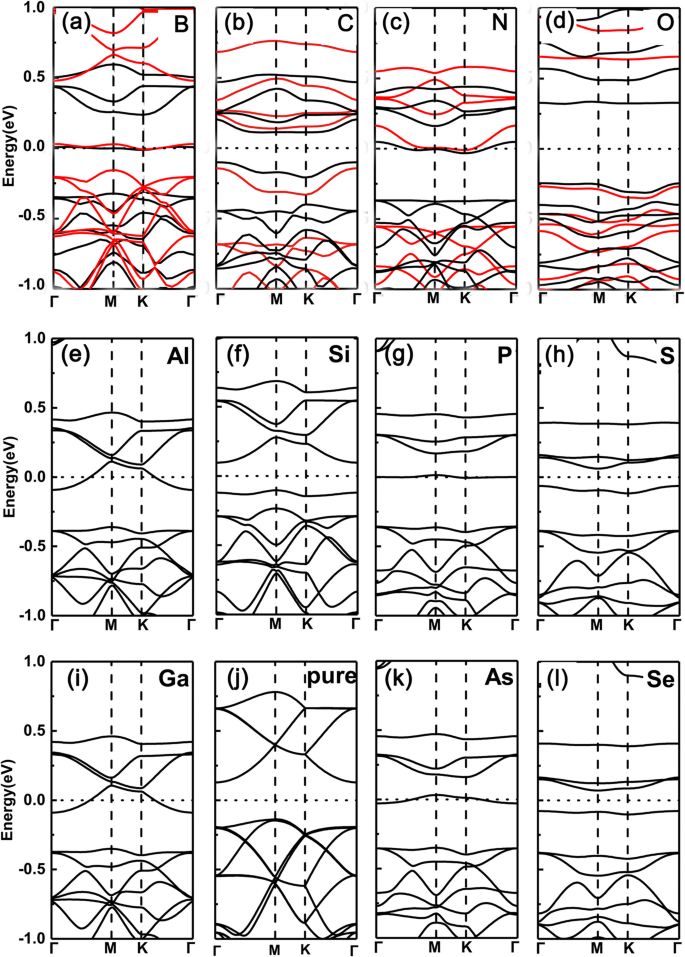
Для подтверждения валидности результатов PBE также использовали гибридный функционал HSE06 для проверки систем верхнего ряда. PBE действительно недооценивает зазоры, но в наших системах все они имеют заметные зазоры, поэтому ошибки между металлическими и полупроводниковыми свойствами обычно не случаются. Мы заинтересованы в металлических или полупроводниковых характеристиках, а не в точных значениях зазоров. По сравнению с PBE, зазоры HSE06 увеличиваются заметно, но металл-полупроводник осцилляции остаются нетронутыми. Следовательно, основные выводы на основе PBE надежны.
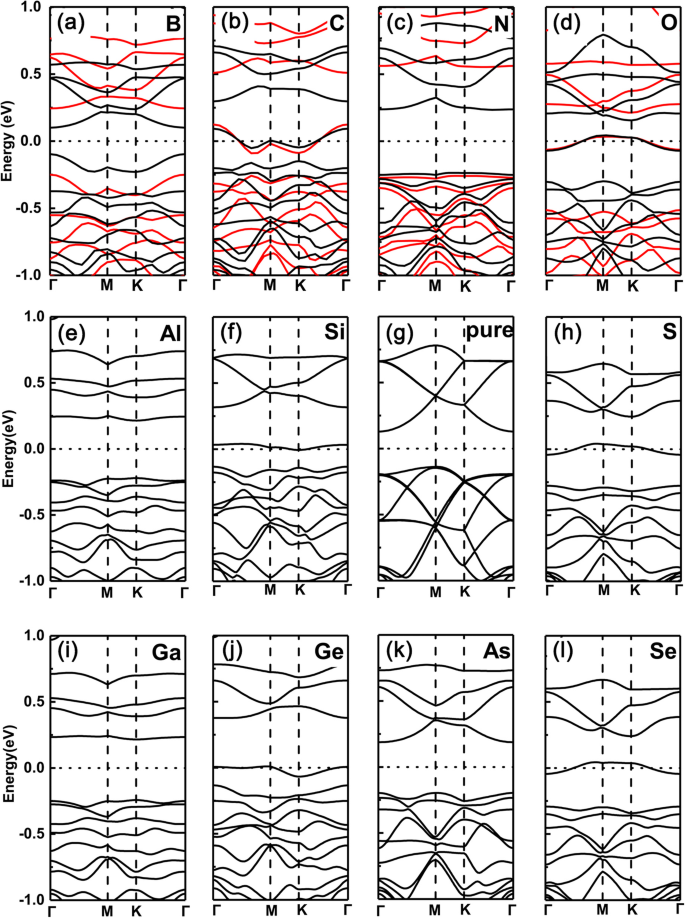
В резком контрасте, случаи замещения P атомов теми же домесями полностью обращены, как показано на рис. 3a–l. Для групп V (N, As) и III (B, Al, Ga) залегированные системы остаются полупроводниковыми, а для групп IV (C, Si, Ge) и VI (O, S, Se) — становятся металлическими (тот же тренд для PBE и HSE06). Это потому, что валентные электроны остаются теми же (на два меньше), чем у собственного GeP₃ для группы V (группы III), но на один меньше (больше) для группы IV (VI).
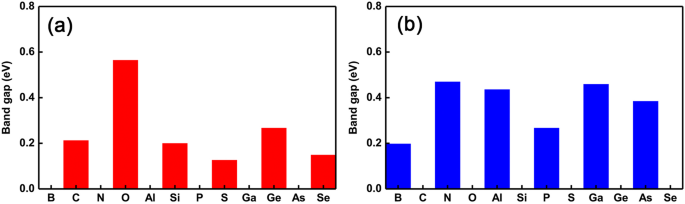
Для лучшего представления осцилляций перехода полупроводник-металл построили тренд зазора для разных домесей (рис. 4a,b). Четко видно, что переход драматически обращается. Металлические (полупроводниковые)–полупроводниковые (металлические) осцилляции происходят при замещении Ge (P) позиций при домесях от группы III до VI. Также найдено интересное явление: величина зазора почти не меняется относительно собственного GeP₃, когда домеси имеют те же валентные электроны, что и Ge атом. Но когда домеси имеют на два электрона больше, чем Ge, величина зазора меняется относительно больше. Тем не менее, для домесей в P позициях, независимо от числа валентных электронов, величина зазоров всегда меняется относительно сильно. Это понимается совместным эффектом радиуса атома и доступных валентных электронов: домеси с почти таким же (меньшим или большим) радиусом и валентными электронами, как (чем) Ge атом, вызывают относительно меньшее (большее) влияние на электронные свойства, такие как зазор. Это означает, что можно настраивать не только осцилляции полупроводник-металл переходов, но и величину зазора, выбирая подходящие домеси и разные позиции залегания.
Для понимания изменения электронных структур разных домесей в GeP₃ монослое построили частичную плотность состояний (PDOS) собственного и залегированного группами IV–V GeP₃ монослоя (рис. 5a–d). Четко видно, что максимум валентной зоны (VBM) и минимум проводимой зоны (CBM) GeP₃ монослоя основаны на p-орбиталях Ge и P атомов. Когда домеси с тем же числом валентных электронов, что и Ge (C, Si), доступны, появляются примесные состояния прямо над VBM собственного GeP₃, потому что p-орбитальный энергетический уровень C и Si выше, чем у P (рис. 5a). Поэтому проводящее свойство сохраняется, изменение зазора относительно мало. Когда домеси имеют на один электрон больше, чем Ge (N, P, As), также появляются примесные состояния в зазоре, происходящие от гибридизации расщепленного CBM (доминирующего) и состояний домесей (рис. 5b).
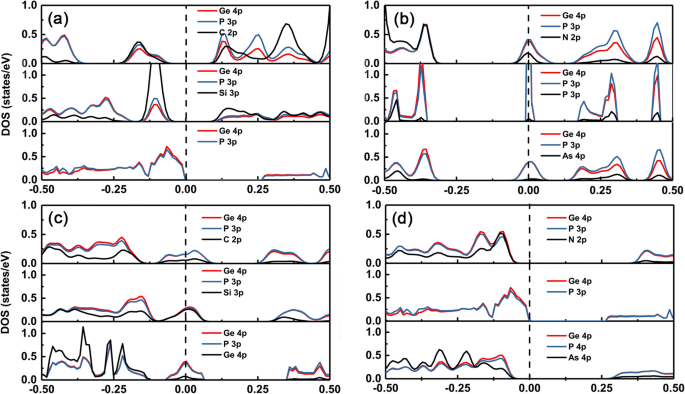
Наоборот, для залегания в P позиции, когда домеси имеют на один валентный электрон меньше, чем P атом (группа IV), примесные состояния пересекают Ферми-уровень, состоящие из расщепленного VBM (доминирующего) и состояний домесей. Тогда как когда домеси имеют то же число валентных электронов, что и P (группа V), залегированные системы сохраняют полупроводниковую характеристику (рис. 5c). Зазоры становятся относительно больше собственного GeP₃ из-за большего несоответствия решетковых постоянных. Также замечено, что зазор N домеси больше, чем As при замещении P. Это потому, что p-орбитальный уровень As выше, чем N, поэтому чем выше p-орбитальный уровень, тем больше смещение примесных состояний вверх от VBM (рис. 5d).
Логические отношения для систем ко-домешивания
На основе вышеуказанных находок одиночных домесей мы можем проектировать ко-домешивающие системы для удовлетворения желаемых электронных свойств. Показываем результаты для B, C, N, O как примеры, но вывод устоен для других домесей. Например, при ко-домешивании на Ge позиции оба домеся с на один меньше валентного электрона естественным образом ведут к полупроводниковому свойству, а для двух домесей с на один меньше и больше числа валентных электронов ко-домешивание также может дать полупроводниковое свойство.
Однако для двух домесей с на один меньше (больше) и тем же числом валентных электронов ко-домешивание сохраняет металлическое свойство, как от домеси с на один меньше (больше) валентных электронов. Это точно подтверждается нашими дальнейшими DFT расчетами ко-залегированных систем (рис. 6a–l).
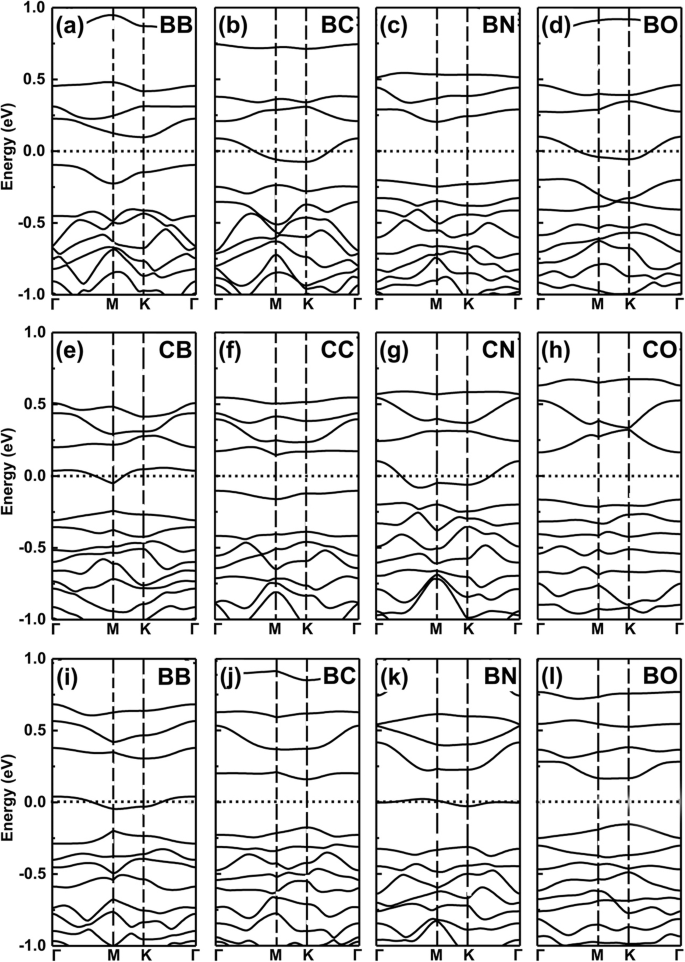
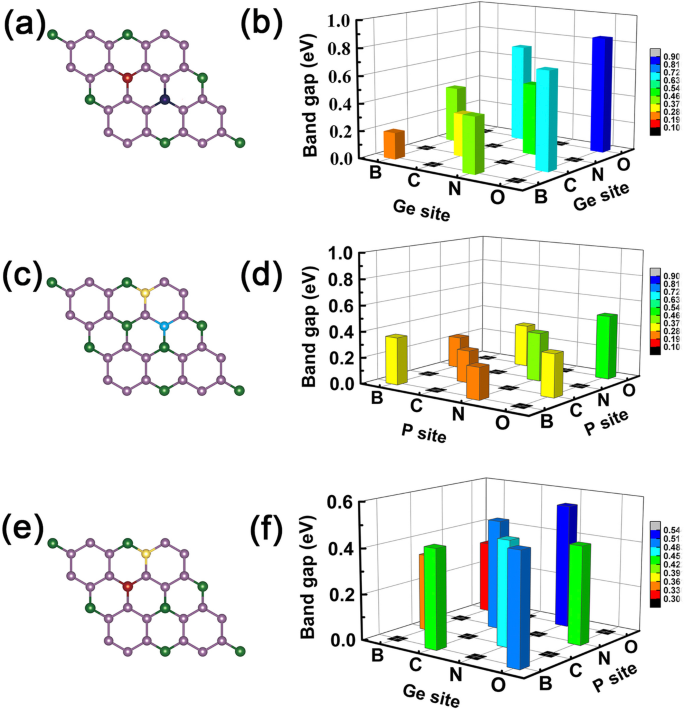
Теперь можем дать пример логической операции «И», установив металлическое свойство как «М», полупроводниковую характеристику как «S». Определяем логические отношения: M AND M = S, S AND S = S, M AND S = M. Полученные выше находки подчиняются таким логическим отношениям: домеси с на один больше и на один меньше валентных электронов дают металлическое свойство, но при ко-домешивании, например B и N на Ge позициях (рис. 7a,b), ко-залегированная система становится полупроводниковой как ожидается (рис. 6c). Если выбрать B-C ко-залегание GeP₃, оно показывает металлическую особенность — случай M AND S (рис. 4a,b). То же для C-N, N-O, B-O ко-залегания в GeP₃, замещая два Ge, два P или один Ge и P атомы (рис. 7c–f).
Наконец, проверили стабильность одиночно и ко-залегированных систем для оценки экспериментальной реализуемости. Энергия образования рассчитана по уравнениям (1) и (2) для одиночного и ко-залегания. Результаты на рис. 8a–e. На рис. 8a,b видно, что E_f одиночных домесей в Ge позициях близки к GeP₃ монослою (нулевая точка отсчета), кроме C, N, S. Также заметили, что для домесей B, O, P, Ge, Se энергии образования значительно меньше других, указывая на легкое залегание в эксперименте. Для P позиций домеси B, O, P, Ge имеют относительно малые энергии образования и также легко залегают. C, N, Al, Ga — нелегко.
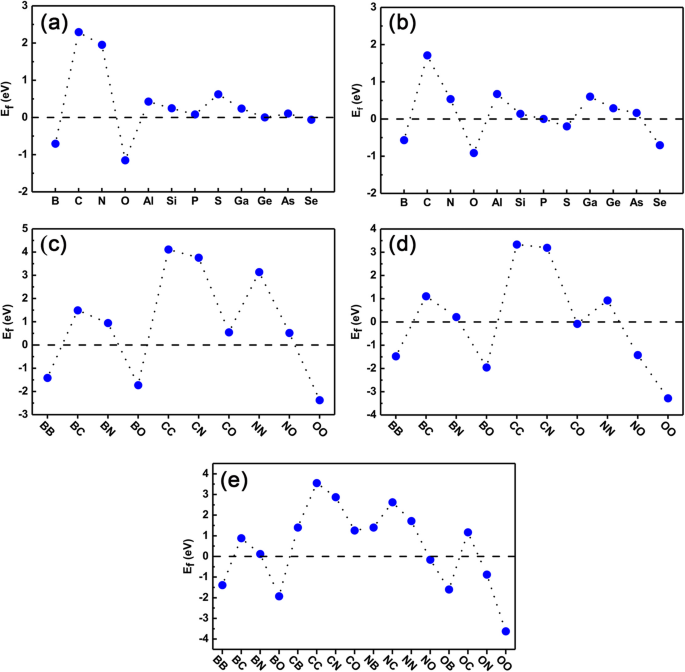
Что касается энергии образования ко-домешивания, рис. 8c–e показывают для Ge-Ge, P-P, Ge-P позиций. Показываем результаты для B, C, N, O. Для Ge-Ge и P-P позиции энергия образования ко-домешивания можно грубо оценить усреднением энергий одиночного залегания. Четко, для BB, BO, OO ко-домешивания в Ge-Ge и BB, BO, NO, OO в P-P позициях энергии образования относительно малы и легко реализуемы экспериментально. Однако для CC, CN, NN в Ge-Ge и CC, CN в P-P — энергии образования относительно больше, указывая на трудности залегания. Для Ge-P позиций (рис. 8e) энергия образования сложнее из-за зарядопередачи между домесями. В любом случае, BB, BO, OO имеют малые энергии образования, а CC, CN, NN — большие. В целом, энергия образования сильно зависит от числа валентных электронов домеси. Конкретно, когда две домеси с на один меньше (больше) электрона, чем замещаемые атомы, энергия образования ко-залегированной системы ниже (выше) соответствующих одиночных домесей, например BB (NN) ко-залегание Ge позиций. Это из-за конкуренции между уменьшенной (увеличенной) энергией уменьшенных (увеличенных) электронов залегированных систем и кулоновским отталкиванием. Для дырка-дырка ко-домешивания энергия первого случая намного больше второго, давая резко сниженную энергию образования в ко-домешивающих системах, таких как BB. Для электрон-электрон ко-домешивания оба случая ведут к более высокой энергии образования, как NN. Однако для дырка-электрон ко-залегированных систем, таких как BN ко-залегание Ge позиций, энергия образования драматически ниже соответствующих одиночных случаев. Это потому, что в такой ко-залегированной системе нет энергетического выигрыша от нетто добавленных или уменьшенных электронов, и кулоновское взаимодействие играет решающую роль в формировании ко-залегированных домесей. Все вместе с нашими предыдущими исследованиями залегания элементов в черном фосфорене, следует отметить, что наши настоящие исследования имеют определенную степень универсальности и ожидается применение к другим 2D полупроводниковым монослоям, таким как BN, MoS₂ и др.
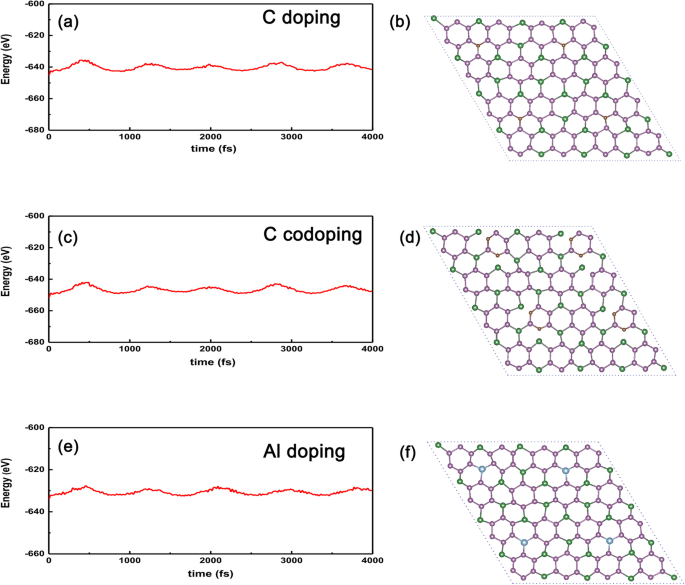
Наконец, для проверки стабильности залегированных систем по сравнению с незалегированным, провели AIMD (ab initio молекулярную динамику) для энергии во времени (рис. 9a–f). Четко видно, что амплитуда осцилляций сходится, пока время достаточно долго (~4 пс), подразумевая, что залегированные системы не коллапсируют против термических флуктуаций до 300 К для C-залегированного GeP₃ на рис. 9a. Даже для наиболее активного C атома залегированного GeP₃ экстремальная температура может достигать 300 К (рис. 9c). Также взяли металл Al замещение на Ge позиции, результат на рис. 9e,f: амплитуда энергии постепенно уменьшается со временем, означая сходимость при достаточном времени и термическую стабильность залегированной системы. Следовательно, можно ожидать, что такие залегированные системы могут быть реализованы в дальнейших экспериментах при подготовке высококачественного GeP₃ монослоя.
В конце обсудим надежность нашего исследования. Наши выводы — теоретические предсказания, но высоконадежные. Это потому, что наш хост-материал был сообщен и его объемная фаза слоистого GeP₃ уже существует. Наши изучаемые явления, индуцированные залеганием, нуждаются в дальнейшем экспериментальном подтверждении, когда монослой GeP₃ будет реализован. Тогда залегание соответствующих атомов может быть проведено. Для простоты, залегание электрона или дырки в монослое GeP₃ может быть реализовано адсорбцией некоторых молекул.
Заключение
Подводя итог, мы исследовали электронные свойства домесей групп III–VI в 2D GeP₃ монослое и нашли, что залегированный GeP₃ с замещением на Ge позиции демонстрирует металл-полупроводник осцилляции как функция числа валентных электронов домесей, тогда как такие осцилляции обращены при замещении на P позиции. На основе результатов одиночных домесей мы предложили проводящие свойства ко-домешивания в GeP₃, получаемые простой логической операцией. Наконец, мы рассчитали энергии образования различных домесей и нашли, что некоторые ко-залегированные системы, особенно электрон-дырочные и дырка-дырочные, более энергетически благоприятны из-за кулоновского притяжения. Наши находки не только представляют новое явление, но и предлагают интригующий путь к настройке электронных свойств в 2D бинарных полупроводниках.
Доступность данных и материалов
Наборы данных, сгенерированные и/или проанализированные в текущем исследовании, доступны у соответствующего автора по запросу.
Аббревиатуры
- 1D
- Одномерный
- 2D
- Двумерный
- AIMD
- Ab initio молекулярная динамика
- BP
- Черный фосфорен
- CBM
- Минимум проводимой зоны
- DFT
- Теория функционала плотности
- HSE06
- Гибридный функционал плотности
- PBE
- Perdew-Burke-Ernzerhof
- PDOS
- Частичная плотность состояний
- VBM
- Максимум валентной зоны
Наноматериалы
- Валентные электроны, кристаллические структуры и их роль в проводимости
- Электроны, дыроки и легирование в полупроводниках: основы и применение
- Магнититовый нано-абсорбент из шкалы прокатных станов эффективно удаляет Cu(II) из воды: синтез, характеристика…
- Ионно-импринтированные полимерные наносферы с палладием(II) для эффективного удаления Pd(II) из воды
- Высокопроизводительные Au/Ce-La нанороды для низкотемпературного окисления CO: синтез, характеристика и механис…
- Высоконагруженные 5-аминоレвулиновая кислота-сквален наночастицы: усиленная фотоопределение и терапия опухол…
- Оптимизированный Fe³⁺-графтированный BiOCl для быстрой адсорбции следов катионных и анионных красителей в водны…
- GeSiSn тонкие пленки с наноостровами: деформация-драйв морфология, контроль суперструктуры и средне-IR фоtoluminescenc…
- Многополосное и широкополосное поглощение света в монослойном графене через магнитные дипольные резонансы …
- Графеноподобный GaN с адсорбированными щелочными металлами: ультра-низкие рабочие функции и настраиваемые оп…